- La deficiencia de mevalonato quinasa genera brotes inflamatorios graves desde la infancia.
- La investigación publicada en Immunity identifica un defecto oculto en las células natural killer.
- El uso de medicamentos biológicos ya aprobados logró una notable mejoría en un lactante.
- El hallazgo reescribe tres décadas de consensos sobre la patología molecular del trastorno.
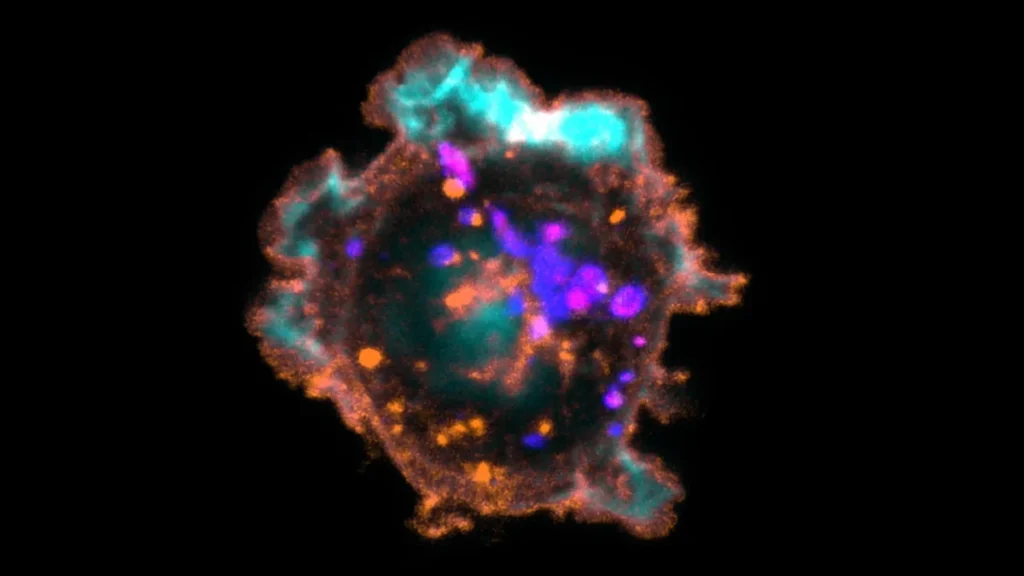
Un equipo internacional de inmunólogos y genetistas clínicos ha transformado el entendimiento biomédico sobre las patologías autoinflamatorias hereditarias al demostrar que el trastorno inflamatorio MKD es desencadenado por una disfunción inadvertida en las células asesinas naturales (NK), un hallazgo que redefine el tratamiento de una enfermedad potencialmente mortal mediante fármacos ya existentes.
Descubrimiento celular y origen del trastorno inflamatorio MKD
De acuerdo con el estudio difundido en la revista científica Immunity y reportado por plataformas especializadas de ScienceDaily, la deficiencia de mevalonato quinasa había sido catalogada durante casi treinta años como un defecto exclusivo del metabolismo de isoprenoides en macrófagos y neutrófilos.
Sin embargo, los ensayos citométricos de última generación evidenciaron que las células natural killer pierden su capacidad intrínseca para frenar la producción descontrolada de interleucinas proinflamatorias cuando carecen de la enzima funcional.
Esta anomalía desencadena episodios recurrentes de fiebre extrema, dolor articular incapacitante, erupciones cutáneas severas y riesgo de daño orgánico progresivo en pacientes pediátricos diagnosticados desde los primeros meses de vida.
La identificación precisa del mecanismo patogénico permitió aplicar una terapia dirigida basada en moduladores de señalización celular previamente autorizados para otras indicaciones reumatológicas.
Los médicos tratantes reportaron que un bebé gravemente afectado por la enfermedad experimentó una remisión sustancial de los síntomas sistémicos a los pocos días de iniciar el nuevo esquema terapéutico.
Las alteraciones bioquímicas en la ruta del mevalonato reducen la prenilación de pequeñas GTPasas intracelulares, desestabilizando los mecanismos de homeostasis en los linfocitos innatos.
Los investigadores comprobaron que las células NK en estos pacientes secretan concentraciones anormalmente elevadas de interferón gamma y factor de necrosis tumoral.
Este microambiente hiperinflamatorio provoca una activación en cascada de los monocitos circulantes, amplificando la tormenta de citocinas inflamatorias en los tejidos periféricos.
Los ensayos de laboratorio confirmaron que el bloqueo selectivo de receptores citotóxicos restablece el equilibrio funcional de las poblaciones linfocitarias afectadas.
El equipo científico destacó que el uso compasivo de agentes biológicos permitió evitar daños neurológicos irreversibles en los casos más severos reportados en la cohorte.
Como parte de nuestro seguimiento a los avances de la ciencia, le invitamos a revisar también nuestra cobertura en Panorama Ecuador.
Nuevas perspectivas terapéuticas en inmunología
Los autores de la investigación subrayan que este avance no solo salva vidas en casos pediátricos críticos, sino que también ofrece un modelo biológico para estudiar la regulación cruzada entre el metabolismo celular y la inmunidad innata.
Diversos centros hospitalarios de referencia evalúan ahora la incorporación de paneles genéticos de secuenciación rápida para diagnosticar el defecto enzimático antes de que aparezcan complicaciones crónicas.
La comunidad científica confía en que este enfoque de reposicionamiento farmacológico acelere la aprobación de protocolos clínicos específicos en beneficio de familias afectadas por enfermedades huérfanas.
Los inmunólogos clínicos enfatizan que comprender el papel de las células asesinas naturales en síndromes febriles periódicos abre la puerta a terapias personalizadas en pediatría.
El seguimiento a largo plazo de los pacientes tratados permitirá evaluar la durabilidad de la respuesta inmune y prevenir recaídas inflamatorias durante la adolescencia.
Los comités de bioética médica han elogiado la rapidez con la que los hallazgos de ciencia básica fueron trasladados a la práctica clínica para salvar la vida de pacientes neonatales.
Organizaciones internacionales de pacientes con enfermedades raras impulsan campañas de concientización para que los pediatras reconozcan los signos tempranos de la deficiencia enzimática.
Los centros de investigación farmacológica exploran la síntesis de moduladores alostéricos que restauren parcialmente la actividad catalítica de la enzima mutada en células vivas.
La convergencia de la genética molecular y la inmunología celular continúa demostrando su capacidad para transformar la medicina contemporánea en beneficio de los pacientes más vulnerables.
Especialistas en reumatología pediátrica coinciden en que la estratificación molecular temprana evita el deterioro orgánico derivado de crisis inflamatorias recurrentes.
El intercambio de datos clínicos a través de registros globales de enfermedades raras acelerará la estandarización de dosis terapéuticas eficaces para lactantes.
Los grupos de apoyo a pacientes destacan que contar con terapias dirigidas devuelve la esperanza de una vida plena y saludable a decenas de familias en todo el mundo.
Los genetistas clínicos recalcan la necesidad de realizar estudios familiares exhaustivos para identificar a portadores asintomáticos y brindar asesoramiento reproductivo oportuno.
El seguimiento de la función hepática y renal en pacientes bajo terapia biológica prolongada garantiza la seguridad a largo plazo del tratamiento inmunomodulador.
La cooperación entre redes hospitalarias internacionales permitirá consolidar protocolos diagnósticos estandarizados para detectar la enfermedad en fases presintomáticas.
El descubrimiento consolida el valor de la investigación básica orientada al paciente como el camino más eficaz para transformar el pronóstico de enfermedades genéticas raras.